肺癌耐药复发甚至远处转移后,患者还有哪些新的突破性治疗方向?在晚期肺癌的系统治疗中,化疗耐药、靶向耐药以及肿瘤微环境造成的免疫排斥,一直是制约患者长期生存的核心难题。铁死亡(Ferroptosis)作为一种依赖铁离子与脂质过氧化驱动的独特程序性细胞死亡方式,近年来成为攻克实体瘤耐药的重要突破口。然而,传统铁死亡诱导剂因作用时间短暂、靶标蛋白无法彻底清除等瓶颈,难以在实体瘤中实现持久疗效。最新科研团队在国际权威学术期刊发表突破性成果,设计出新型分子PDIC-SAC,不仅实现了对关键抗氧化守门蛋白GPX4的“持续性功能耗竭”,还通过协同破坏肿瘤新生血管、逆转免疫抑制,为肺癌的原发灶与转移灶治疗带来了全新的联合干预策略。
什么是铁死亡?为何传统GPX4抑制剂难以持久奏效?
肿瘤细胞要维持高速增殖,必须依赖极高水平的抗氧化系统来清除代谢产生的活性氧(ROS)。在这一防御体系中,谷胱甘肽过氧化物酶4(GPX4)扮演着关键的“安全卫士”角色,它利用细胞内的还原型谷胱甘肽(GSH)将有害的脂质过氧化物还原,保护肿瘤细胞膜免遭破裂破坏。一旦GPX4失活,过量的脂质过氧化物便会在细胞膜上爆发性积累,引发铁死亡。
既往经典铁死亡化合物(如RSL3)虽然能与GPX4活性中心结合,但其结合属于短暂的酶活抑制。一旦药物被机体代谢清除,肿瘤细胞内的GPX4活性往往快速恢复,导致抗癌作用大打折扣。更为棘手的是,实体肿瘤内部往往存在由异常血管和缺氧构成的屏障,阻碍了免疫细胞的杀伤浸润。开发出既能持久降解GPX4、又能系统重塑微环境的新型分子,成为破解耐药的当务之急。
PDIC-SAC双重机制:如何实现对GPX4的不可逆耗竭?
为了解决传统抑制剂“结合不稳、易复发”的问题,研究人员设计了兼具靶向共价结合与氧化还原放大功能的苝二酰亚胺衍生物PDIC-SAC。该分子拥有独特的刚性骨架,进入肿瘤细胞后能启动协同的双重打击机制:
- 精准共价锚定与多重氢键网络:PDIC-SAC不仅能与GPX4催化中心的硒代半胱氨酸残基形成牢固共价结合,还通过卤键和氢键网络深度嵌入催化口袋,其酶活抑制率高达75.54%,显著优于经典化合物RSL3(23.46%)。
- 激活泛素化降解途径:与仅暂时抑制酶活性的传统化合物截然不同,PDIC-SAC持续诱导细胞内ROS生成并耗竭GSH,触发ROS–ATM–CHK2–TRIM25调控轴,通过E3泛素连接酶TRIM25将GPX4蛋白推向蛋白酶体进行彻底降解,实现无法逆转的持续性耗竭。
即便经过系统性药物洗脱,PDIC-SAC处理后的肺癌细胞依然维持极高的脂质过氧化水平与致死性氧化应激,彻底切断了肿瘤细胞的抗氧化退路。
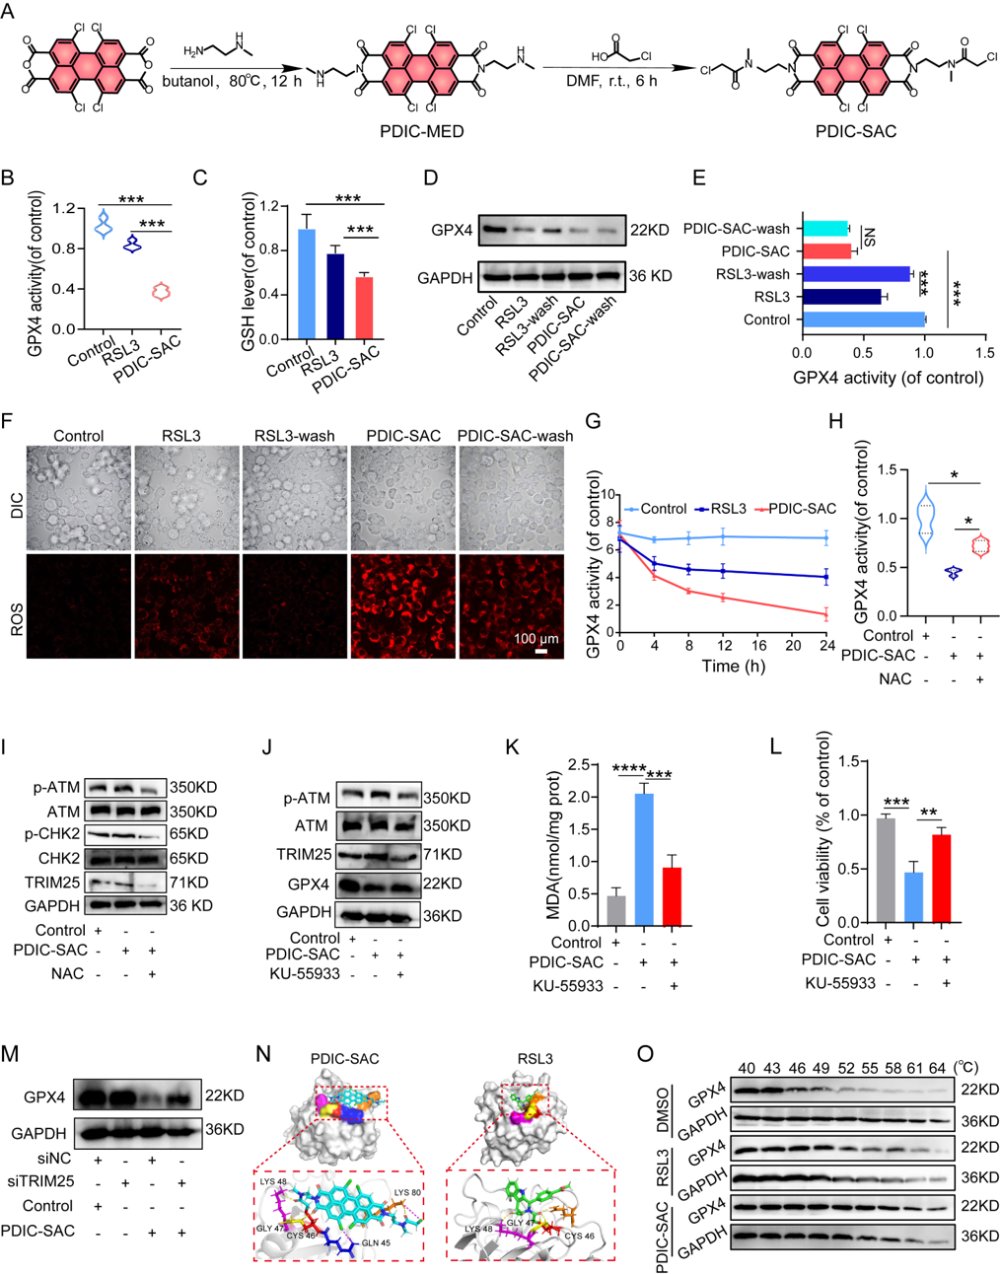
图 1:PDIC-SAC的分子设计及其对GPX4的持续靶向抑制机制
促发免疫原性细胞死亡(ICD):把“冷肿瘤”变成“热肿瘤”
除了直接杀死癌细胞,理想的抗癌疗法还应当调动机体自身的免疫系统。研究发现,PDIC-SAC引发的高强度铁死亡具有显著的免疫原性细胞死亡(ICD)特征。透射电镜观察显示,接受治疗后的Lewis肺癌细胞线粒体嵴结构严重塌陷、体积缩小,并向外大量释放危险信号分子(DAMPs):
- 钙网蛋白(CRT)细胞表面高表达:向免疫系统释放明确的“吃掉我(Eat-me)”吞噬信号;
- 高迁移率族蛋白B1(HMGB1)核外释放:强力招募抗原呈递细胞;
- 胞外ATP水平显著攀升:激活树突状细胞与T细胞的活化程序。
使用铁死亡特异性抑制剂铁抑素-1(Fer-1, Ferrostatin-1)处理可阻断这一过程,证实该免疫激活反应高度依赖于铁死亡诱导的膜脂重塑,为打破实体瘤的免疫耐受提供了重要动力。
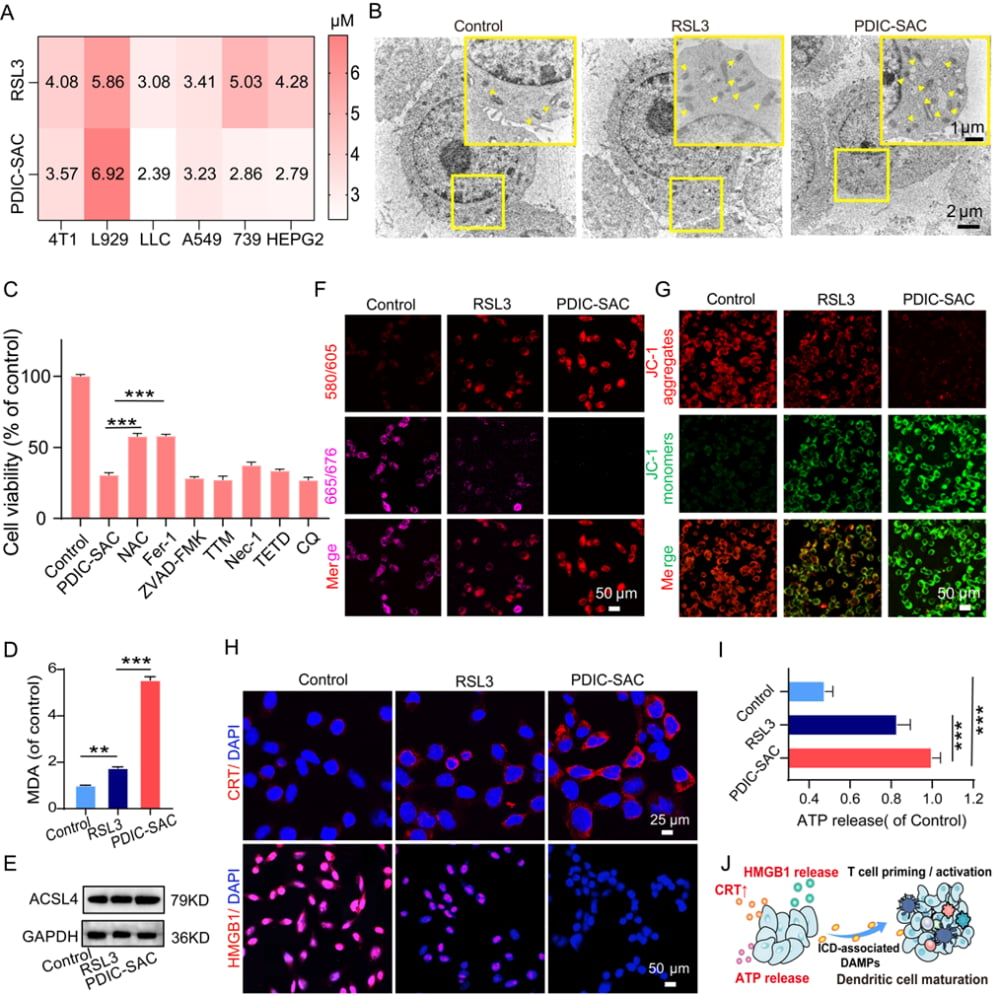
图 2:PDIC-SAC诱导肺癌细胞发生典型铁死亡与免疫原性细胞死亡
切断血管补给:GPX4在肿瘤血管生成中的全新靶点地位
肿瘤的浸润转移高度依赖于新生血管提供氧气和养分。长期以来,医学界普遍将GPX4视为单纯的抗氧化分子,然而该项研究首次揭示:GPX4是内皮细胞维持促血管生成表型的核心调控枢纽。
PDIC-SAC在肿瘤基质血管内皮细胞中同样能够诱发脂质氧化应激,通过抑制关键的PI3K–AKT–mTOR–HIF-1α信号级联,全面下调血管内皮生长因子A(VEGFA)、血管生成素-1(Ang-1)及内皮细胞标志物CD31的表达水平。在体外微血管形成实验中,内皮细胞管状连接节点数量减少了78.2%,总长度缩短了54.5%,使得紊乱畸形的病理性新生血管系统发生萎缩,有效缓解了组织微环境的极度缺氧状态。
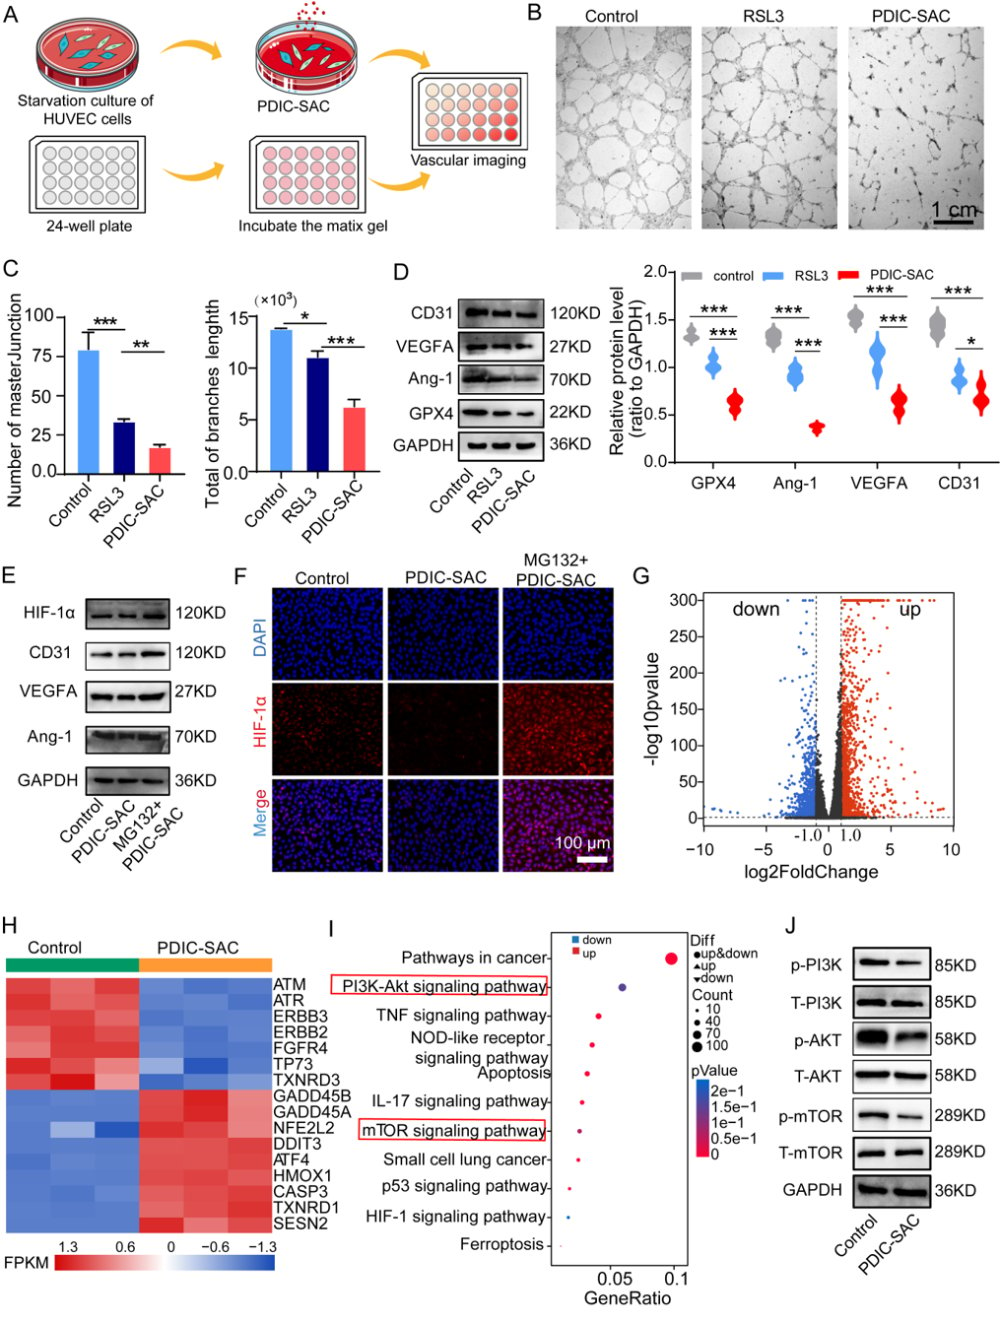
图 3:PDIC-SAC阻断内皮促血管生成信号传导
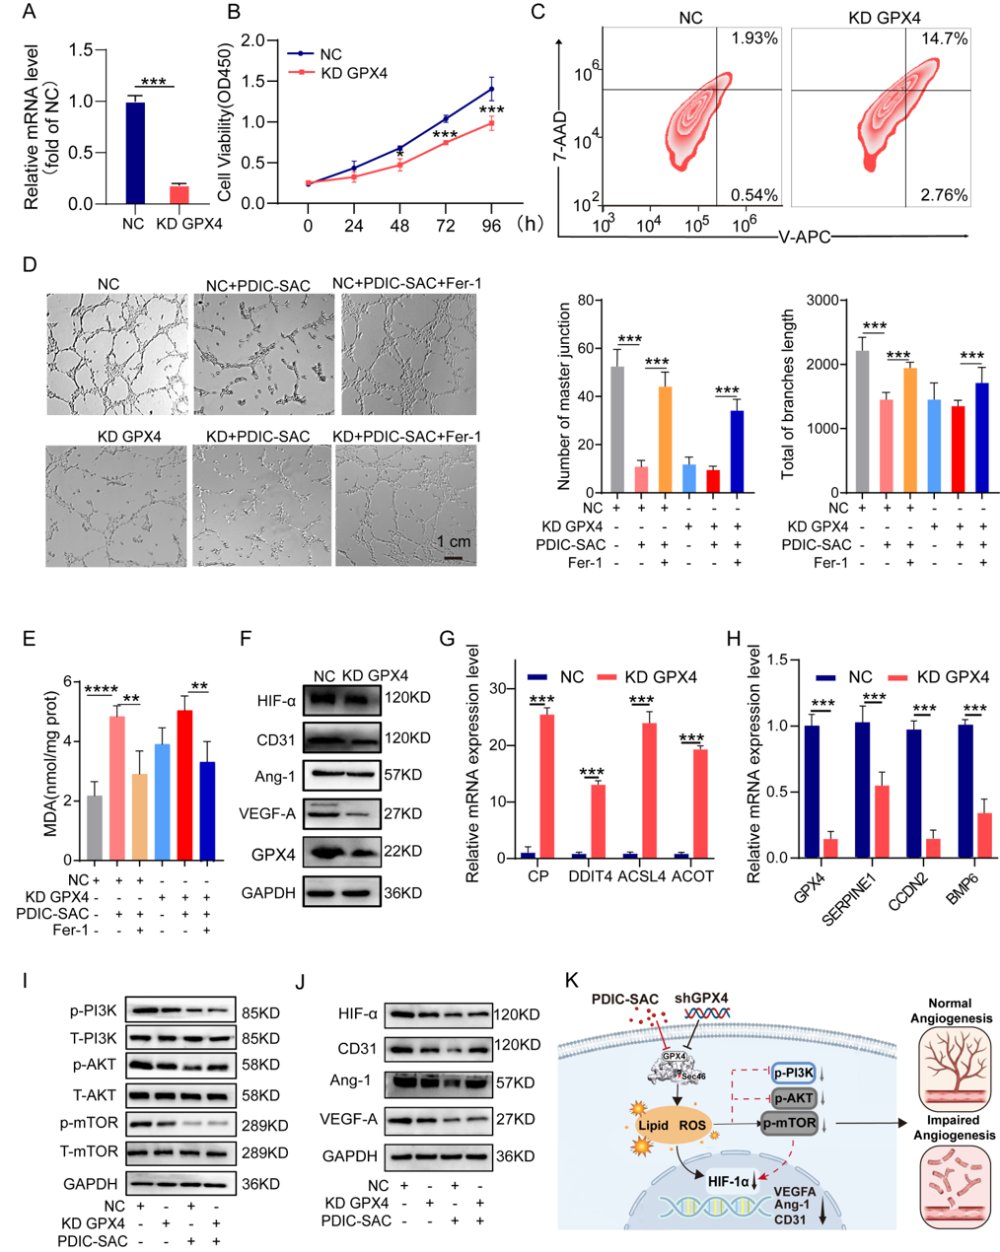
图 4:遗传学敲低GPX4证实其调控血管生成的核心功能
体内疗效大比拼:原发灶与肺转移灶控制数据解读
在荷瘤小鼠模型中,研究人员将PDIC-SAC与一线经典化疗药物顺铂(Cisplatin)以及传统GPX4抑制剂RSL3进行了疗效与安全性的平行对比。在皮下移植瘤与血液播散性肺转移模型中,PDIC-SAC均展现出更为卓越的抗肿瘤活性:
| 治疗方案 | 肿瘤体积抑制率 | GPX4活性抑制率 | CD31微血管密度降低 | 肺转移灶抑制表现 |
|---|---|---|---|---|
| 对照组(PBS) | 0%(基线) | 0%(基线) | 基线水平 | 大量转移结节融合 |
| 顺铂(Cisplatin)(2 mg/kg) | 41.90% | 54.74% | 48.72% | 中度减少转移灶 |
| RSL3(2 mg/kg) | 19.84% | 37.80% | 26.33% | 轻度减少转移灶 |
| PDIC-SAC(2 mg/kg) | 69.12% | 62.29% | 68.04% | 结节数量与肺重量显著降至最低 |
流式细胞术与免疫组化分析显示,PDIC-SAC治疗后,淋巴结中成熟树突状细胞比例激增至对照组的2.87倍,肿瘤组织浸润的CD4⁺和CD8⁺ T细胞显著增加,血清中抗癌细胞因子IFN-γ和TNF-α水平显著升高。更重要的是,在连续多剂量给药评估中,实验动物的体重保持平稳,肝肾功能指标和主要脏器组织结构均未见毒性损伤,体现出优秀的转化安全性。
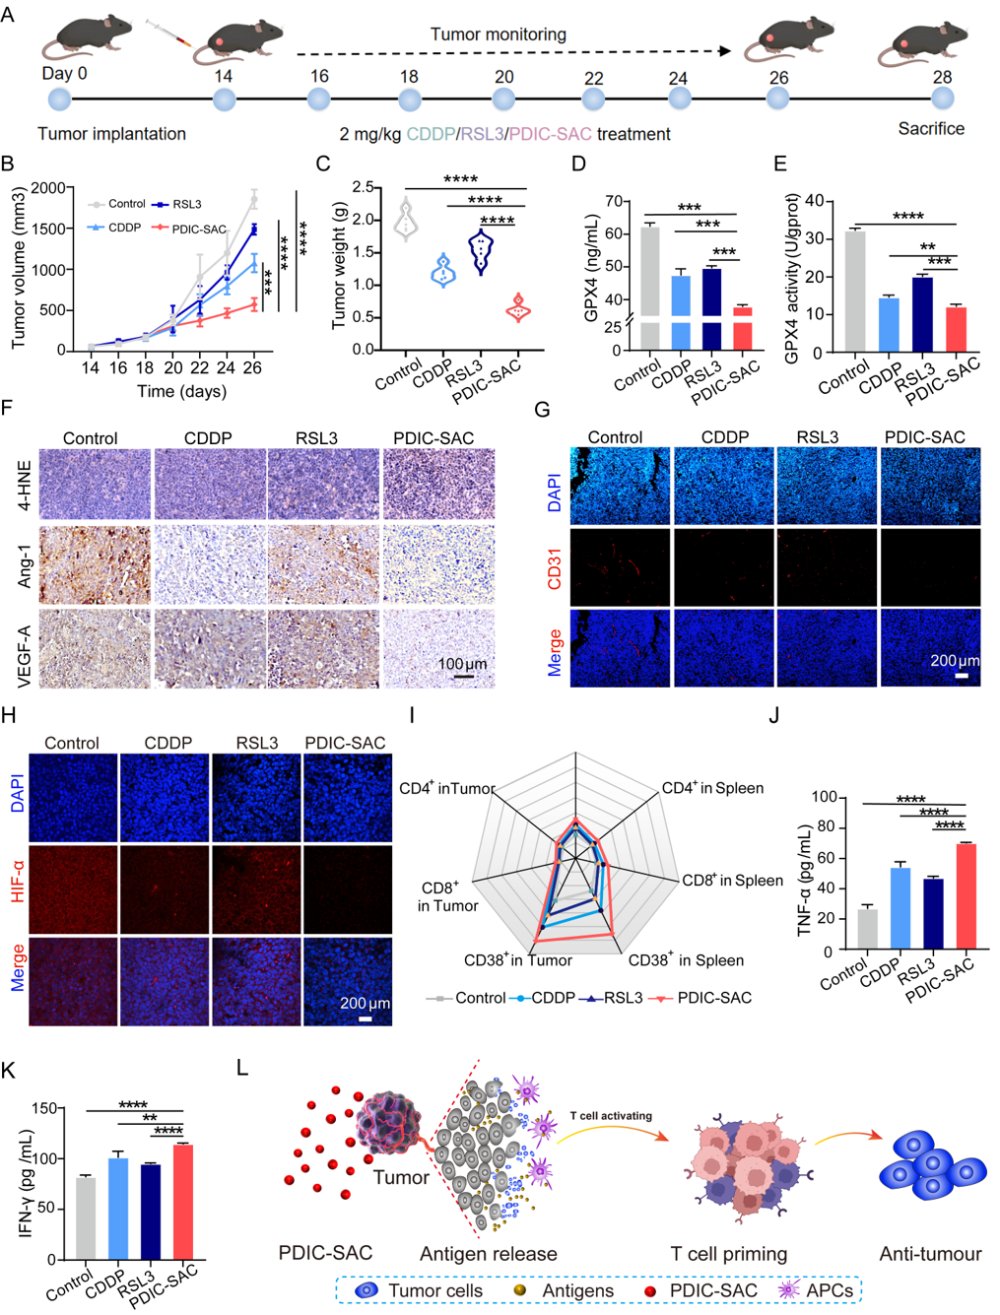
图 5:PDIC-SAC在皮下肿瘤模型中展现优异的抗肿瘤与微环境重塑疗效
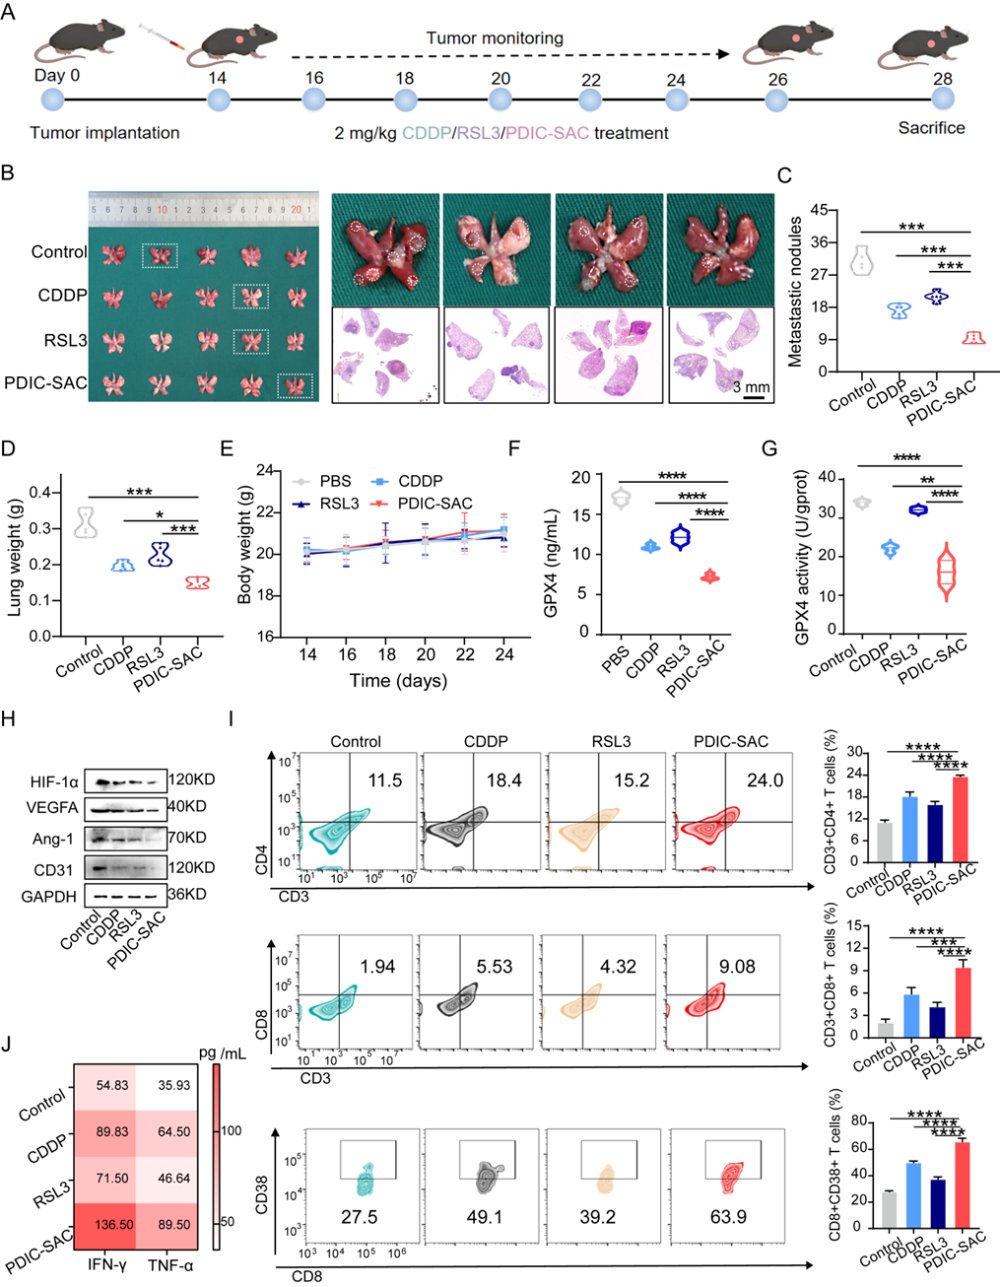
图 6:PDIC-SAC高效抑制肺转移瘤并激活系统抗肿瘤免疫反应
临床转化前景与患者应对策略
当前,非小细胞肺癌晚期患者在经过多轮EGFR-TKI靶向治疗或免疫检查点抑制剂治疗后,常因肿瘤微环境致密、血管扭曲、微环境缺氧以及抗氧化防御过度代偿而产生耐药。PDIC-SAC所展示的“铁死亡耗竭–抗血管生成–免疫微环境重塑”三位一体模式,为解决晚期转移性实体瘤提供了颠覆性的策略:未来一旦推进至临床阶段,该类药物有望与抗PD-1/PD-L1抗体或抗血管靶向药形成协同增强效应,为耐药肺癌患者带来更为长效的疾病控制。
面对抗癌新药研发的日新月异,癌症患者及家属常常面临信息滞后、前沿疗法可及性不足、用药方案解读困难等严峻现实。MedFind作为专注消除全球肿瘤医疗信息壁垒的互助服务平台,持续追踪国际顶尖肿瘤学前沿进展与全球临床试验动态。无论您正在寻求前沿创新药物的跨境正品直邮服务,还是在面对耐药、进展时需要借助AI辅助问诊精准解读最新诊疗指南与个体化方案,MedFind都将为您提供严谨可靠的医学支撑,陪伴每一位患者跨越治疗困境、握紧生存希望。
【参考文献】
Jingjing Huang, Haoyu Qi, Bing Shi, Xinting Huang, Xuejie Zhao, Chunli Li, Yongwei Huang, Perylene-derived ferroptotic exhaustion and tumor angiogenesis remodeling to potentiate antitumor immunity, Chemical Engineering Journal, 2026, 546, 180514. https://doi.org/10.1016/j.cej.2026.180514