身上长有多发牛奶咖啡斑、皮肤纤维瘤,高度怀疑是Ⅰ型神经纤维瘤病(NF1),但常规血液基因检测结果却显示正常,这究竟是怎么回事?疾病是否会遗传给下一代?面对无法手术的丛状神经纤维瘤,目前国际上又有哪些靶向治疗方案?本文将结合国际前沿临床研究与权威诊疗指南,全面解析NF1嵌合突变精准诊断策略、靶向药物研发突破以及患者的全生命周期健康管理路径。
什么是Ⅰ型神经纤维瘤病与嵌合突变?
神经纤维瘤病(NF)是一组具有遗传异质性的神经皮肤综合征,其中Ⅰ型神经纤维瘤病(NF1)约占所有患者的96%。NF1是由位于染色体17q11.2上的NF1基因发生致病性变异所致,呈常染色体显性遗传,以往报道的全球发病率约为1/3000。然而,2025年发表在顶级期刊《Nature Communications》上的一项覆盖超100万个体的基因型优先研究显示,NF1致病变异的实际携带率可能高达1/1286,其中约半数携带者缺乏典型临床特征,很多病例实际上属于“合子后嵌合突变”。
嵌合型NF1(又称节段型或镶嵌型NF1)是指受精卵在卵裂过程中发生基因突变,导致体内同时存在正常体细胞与突变体细胞。临床表现通常较局限、病情相对温和,但也因此极易造成漏诊与误诊。
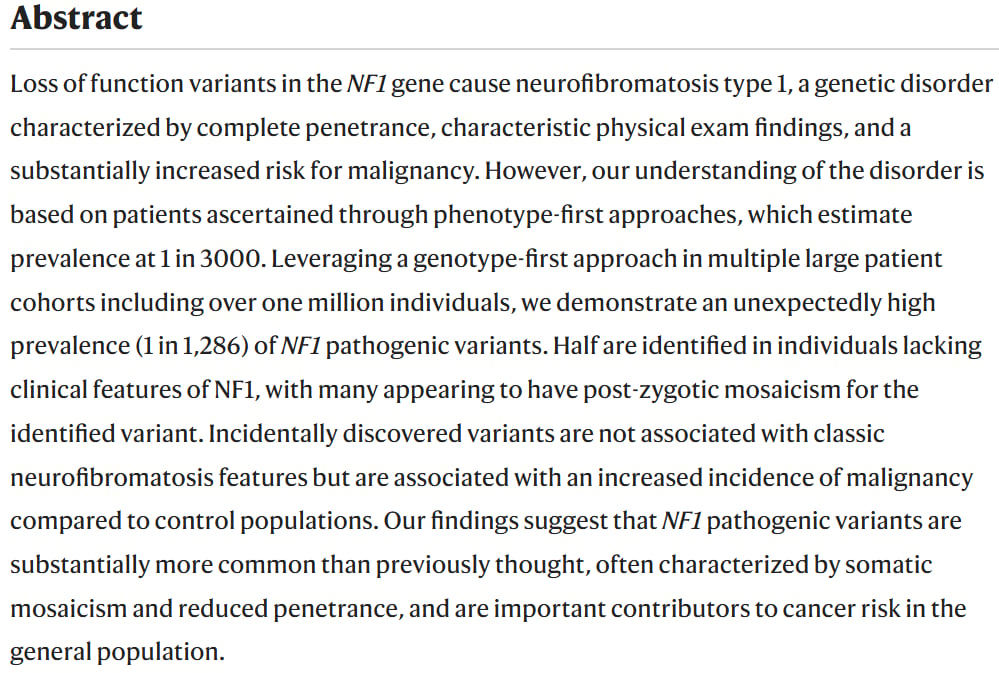
图:NF1基因变异与临床表型关联研究
真实临床案例:高深度测序揭开“隐匿性”突变真相
一名40岁女性患者,因全身多发咖啡牛奶斑及皮肤纤维瘤就诊,临床高度怀疑NF1。常规测序往往难以捕捉低丰度变异,而通过外周血高深度下一代测序(NGS,平均测序深度达7280X),最终成功检出NF1 p.R416*致病性突变,变异丰度仅为8.75%。
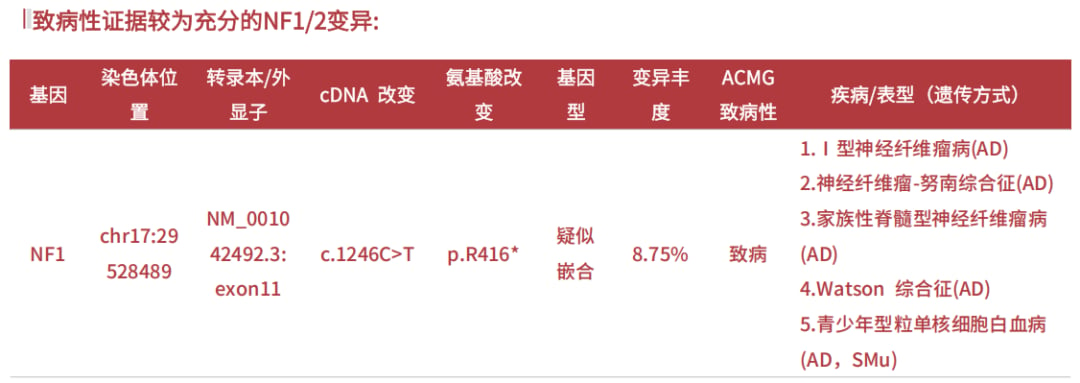
图:外周血高深度测序识别出低丰度NF1致病突变

图:测序峰图显示变异丰度显著低于典型的50%胚系突变
该丰度远低于经典胚系杂合变异的预期值(约50%),确诊为典型的嵌合型NF1。随后对其12岁健康儿子进行同样的高深度筛查,结果为阴性,未检出该致病变异,有效排除了家族垂直遗传的即时风险。
NF1诊断标准的重大革新:基因检测为何不可或缺?
自1987年美国国立卫生研究院(NIH)设立传统诊断标准以来,临床长期依赖体征识别。然而很多儿童患者幼年期表型不全,容易错失早期干预时机。2021年,国际神经纤维瘤病诊断标准共识组(I-NF-DC)对标准进行了重磅修订,将“正常组织(如白细胞)中检出等位基因变异丰度达50%的NF1致病杂合突变”正式纳入独立诊断标准。
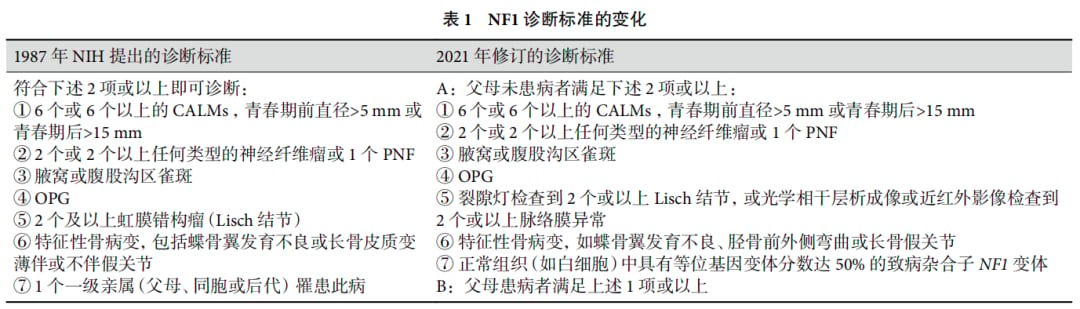
图:2021版国际神经纤维瘤病修订诊断标准核心变化
临床研究证实,纳入分子诊断标准后,患者从出现可疑症状到最终确诊的等待时间大幅缩短,极大缓解了患儿家庭的漫长焦虑。
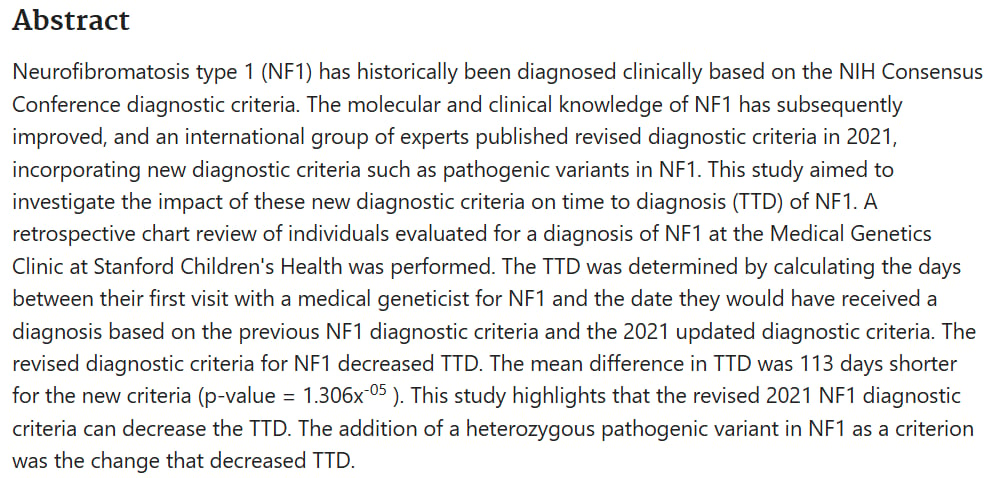
图:分子诊断的引入显著优化了确诊路径与时间
根据《Ⅰ型神经纤维瘤病多学科诊治指南(2023版)》,7岁以下幼童若仅见咖啡牛奶斑与皮褶雀斑,应积极借助基因检测明确诊断。目前全面NGS检测可检出约95%符合临床表型的致病变异,突变类型涵盖小片段缺失/插入(28%)、剪接突变(27%)、无义突变(21%)、错义突变(16%)以及大片段全基因缺失(5%)等。
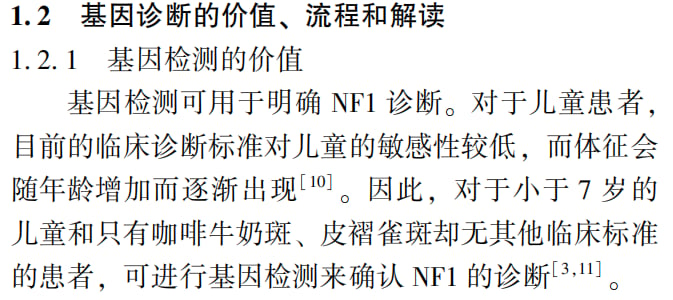
图:指南推荐的儿童NF1早筛与基因确诊流程
基因型与表型的对应关系
不同的突变位点对预后评估具有强指导意义:
- 轻微表型:携带p.Met1149位点变异的患者整体临床表现普遍偏轻;
- 心血管风险:携带p.Arg1276和p.Lys1423错义变异者更易合并心血管结构异常;
- 高危恶变与肿瘤负荷:NF1全基因缺失患者肿瘤负荷更高、进展更快;携带Leu844至Gly848区域结构性错义突变的患者,常伴发严重的丛状神经纤维瘤(PNF)、视路胶质瘤(OPG)及恶性周围神经鞘膜瘤(MPNST)风险。
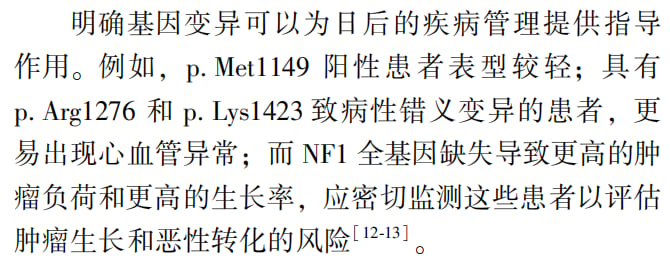
图:NF1不同突变位点对应的表型特征
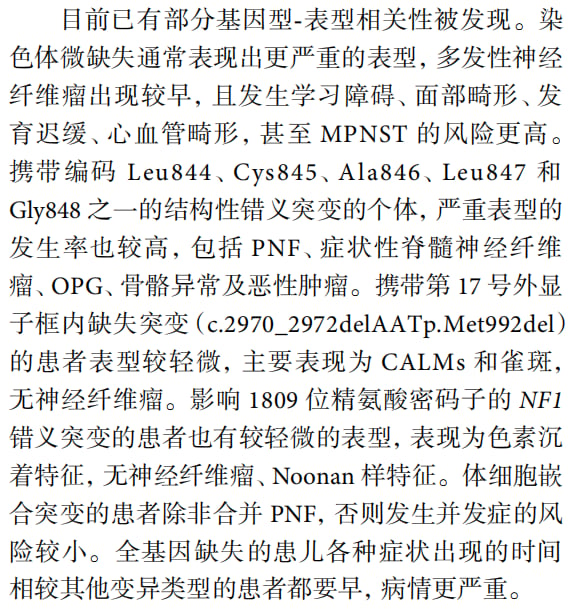
图:NF1基因突变图谱及相关风险预测
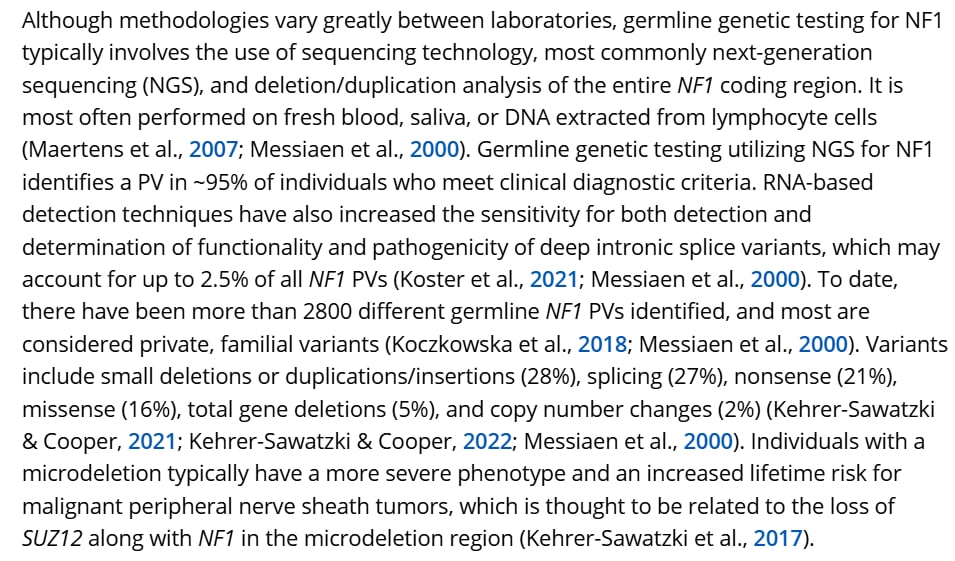
图:NF1致病变异的主要分子类型比例分布
突破技术瓶颈:高深度测序破解嵌合型NF1诊断难题
嵌合型NF1患者的突变仅分布于部分器官或细胞系中。常规白细胞检测常因变异丰度过低(低于10%甚至5%)而出现假阴性。当临床特征高度怀疑但血液常规筛查为阴性时,高深度嵌合NGS Panel或受累病灶组织检测至关重要。
图:体细胞突变导致嵌合分布的发生机制
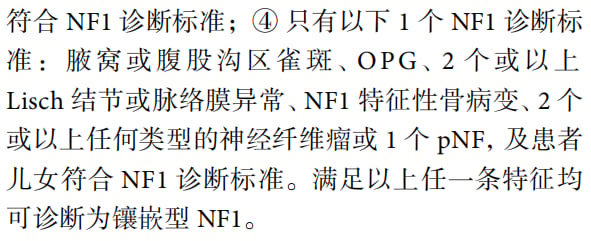
图:嵌合型NF1综合诊断推荐标准
2025年《Journal of Medical Genetics》发表的研究提出,嵌合体患者应结合肿瘤来源DNA进行综合分析以明确诊断。而在2023年《Journal of Molecular Diagnostics》的研究中,专门设计的高深度NGS不仅检出常见嵌合体,更精准捕捉到了丰度仅2.0%的超低频微量突变。前述案例中成功捕获的8.75%丰度突变,正体现了高深度测序在疑难罕见突变识别中的不可替代性。
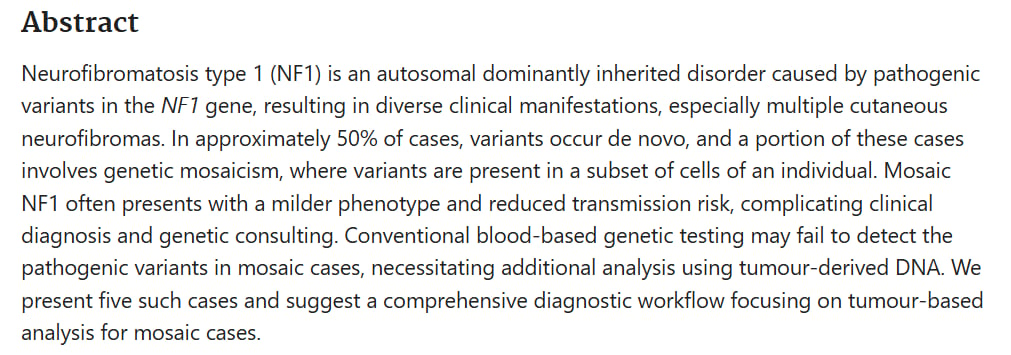
图:嵌合型NF1的组织与血液综合筛查路径
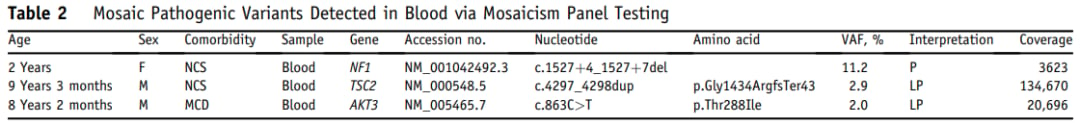
图:高深度靶向测序对低频变异的捕获能力对比
靶向新纪元:MEK抑制剂重塑NF1丛状神经纤维瘤治疗格局
NF1基因编码的神经纤维蛋白(Neurofibromin)属于RAS负向调控蛋白(GAP)。基因失活会导致下游RAS-RAF-MEK-ERK信号级联异常超活化,驱动神经鞘膜肿瘤生长。因此,针对MEK靶点的口服小分子抑制剂成为不可手术切除、伴有严重疼痛或功能障碍的丛状神经纤维瘤(PNF)的基石治疗。
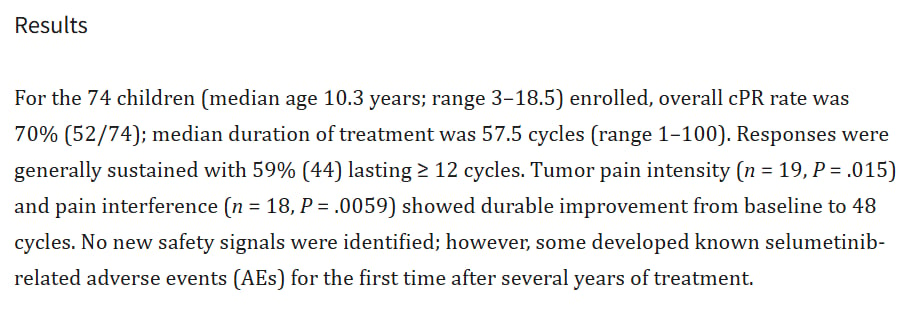
图:MEK抑制剂阻断RAS-MAPK信号级联反应机制
1. 司美替尼(Selumetinib)
司美替尼(科赛优, Selumetinib)是首个获批上市的选择性MEK1/2抑制剂。关键性SPRINT Ⅱ期试验确立了其在儿科患者中的地位,总体客观缓解率(ORR)达到66%,超过80%的患者疗效维持达1年以上,长期随访中确认部分缓解率更是提升至70%。
2025年发表于国际权威医学期刊《Lancet》的成人NF1-PNF Ⅲ期KOMET研究,填补了成年患者大样本循证空白:司美替尼组ORR显著优于安慰剂组(19.7% vs 5.4%,P=0.011),中位起效时间仅为3.7个月,同时显著降低了患者基线重度慢性神经疼痛评分。
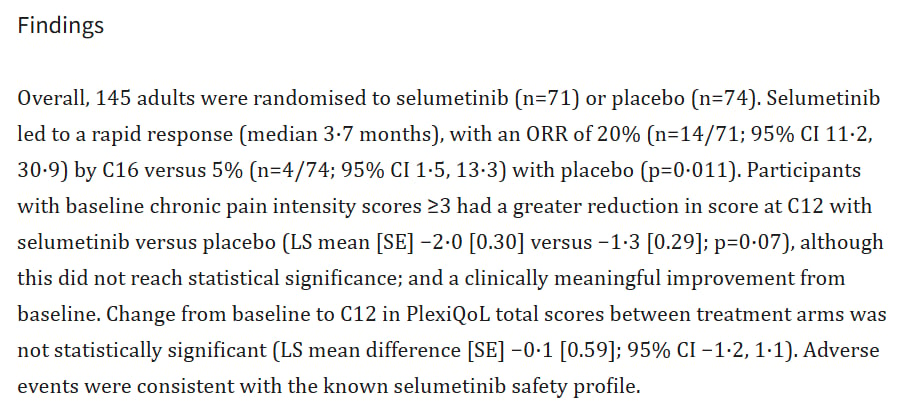
图:KOMET研究中成人肿瘤缩小与疼痛改善指标
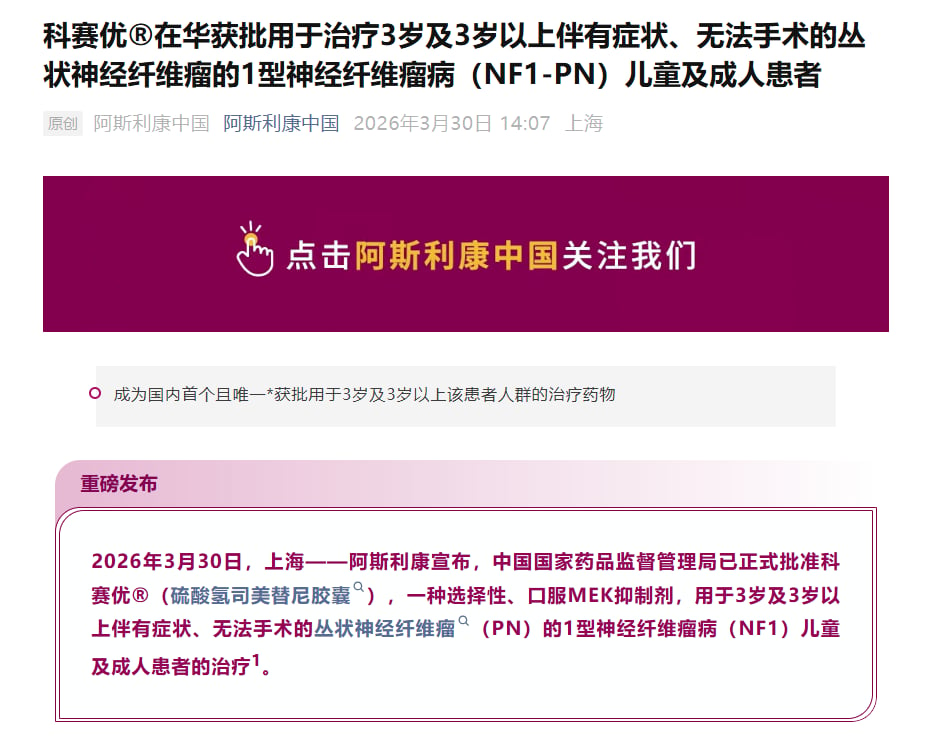
图:多中心临床试验中PNF体积缩小与生活质量改善评价
目前,中国国家药品监督管理局(NMPA)已批准司美替尼用于治疗3岁及以上伴有症状、无法手术切除的丛状神经纤维瘤患者。
2. 新一代靶向药物扩展
除司美替尼外,全球管线正在加速扩容:米达美替尼(Mirdametinib)已于2025年获得美国FDA批准用于2岁及以上伴有症状的PNF患者;国内自主研发的芦沃美替尼(Lurametinib)也已获批用于儿童及青少年适应症。文献证实,伴有PNF表型的嵌合型NF1患者同样能从MEK靶向抑制治疗中显著获益。
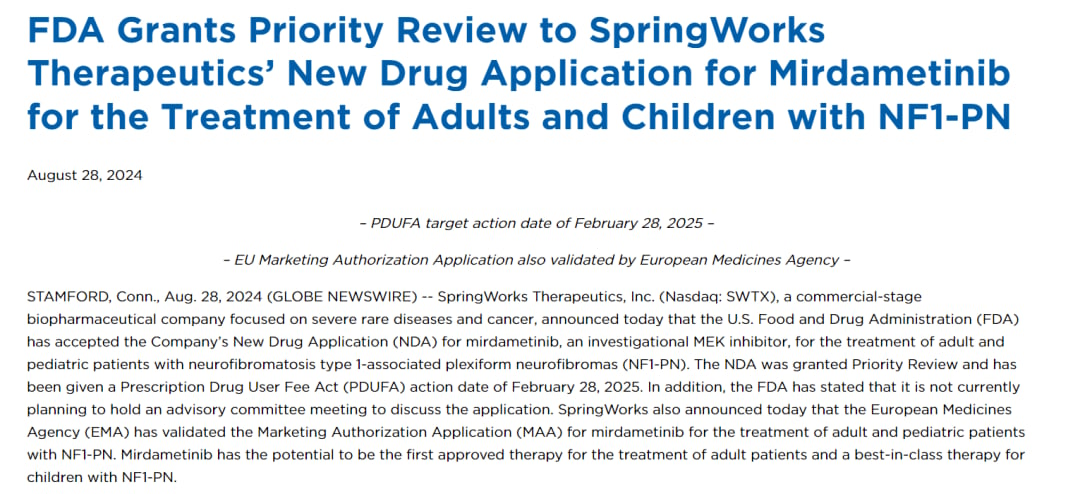
图:新一代MEK抑制剂米达美替尼临床获益表现
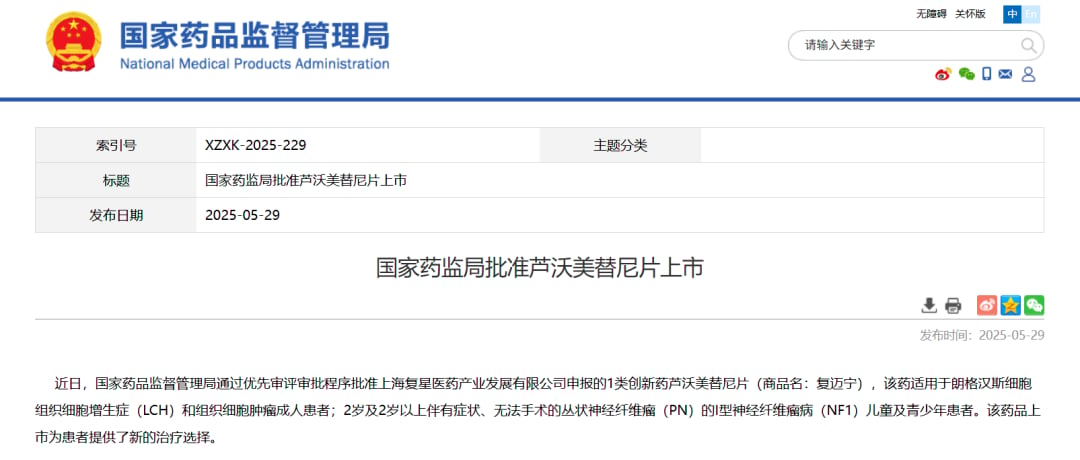
图:全球主要NF1靶向药物治疗发展历程
核心靶向治疗药物对比一览表
| 通用名称 | 商品名称 | 靶点机制 | 全球/国内获批适应症范围 | 常见不良反应及管理 |
|---|---|---|---|---|
| 司美替尼 | 科赛优 | MEK 1/2抑制剂 | NMPA/FDA批准:≥3岁(国内)/≥2岁(FDA)及成人不可手术症状性PNF | 痤疮样皮疹、肌酸激酶(CK)升高、腹泻。需定期监测心肌酶与眼底 |
| 米达美替尼 | 暂无 | 口服MEK 1/2变构抑制剂 | FDA批准:用于≥2岁伴有症状性PNF儿童与成人患者 | 皮疹、腹泻、恶心、肌肉酸痛等。需规范剂量管理并监测脏器功能 |
| 芦沃美替尼 | 科美臻 | 新一代MEK抑制剂 | NMPA批准:用于≥2岁伴有症状、无法手术的儿童及青少年PNF | 胃肠道症状、转氨酶过性升高。遵医嘱按时复查生化指标 |
遗传风险与优生指导:嵌合型变异会遗传给孩子吗?
约50%的NF1患者由父母遗传所得,另50%由受精前后的新发基因变异引起。全身胚系突变患者将致病基因遗传给下一代的概率为恒定的50%。
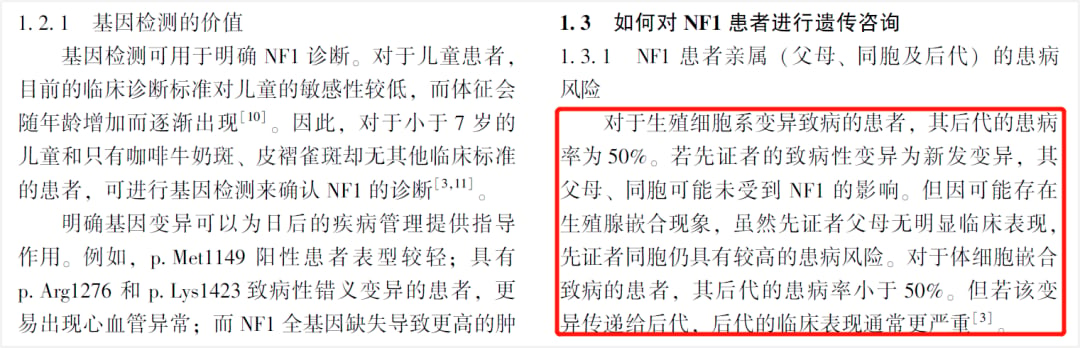
图:NF1常染色体显性遗传与新发突变模式图解
然而,嵌合型NF1患者遗传给后代的概率则取决于生殖腺(卵巢或睾丸)是否受到突变细胞波及。临床将其分为三类:
- 仅体细胞嵌合:突变严格局限于外周体细胞,不涉及生殖系细胞,下一代患病风险与常人无异;
- 体细胞与生殖腺同时嵌合:患者自身表型较轻,但部分配子带有致病突变,后代遗传概率在0%至50%之间。若后代继承该变异,将表现为更严重的全身型NF1;
- 仅生殖腺嵌合:父母身体细胞完全正常且无体征,但部分精子或卵子携带突变,可导致健康父母连续生育多名NF1患儿。
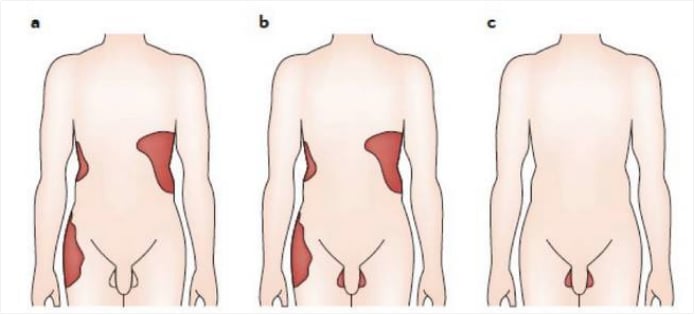
图:嵌合型NF1的三种细胞分化与分布类型示意
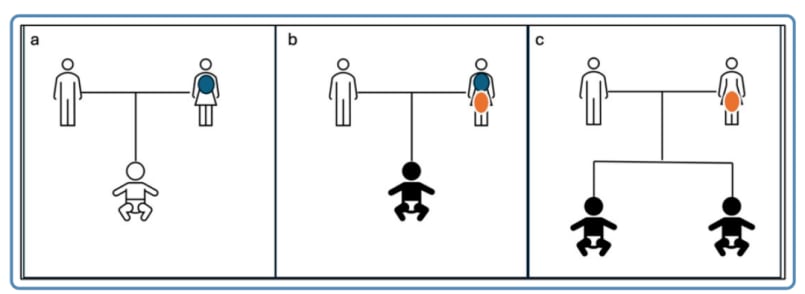
图:生殖腺嵌合突变的家族遗传传递机制解析
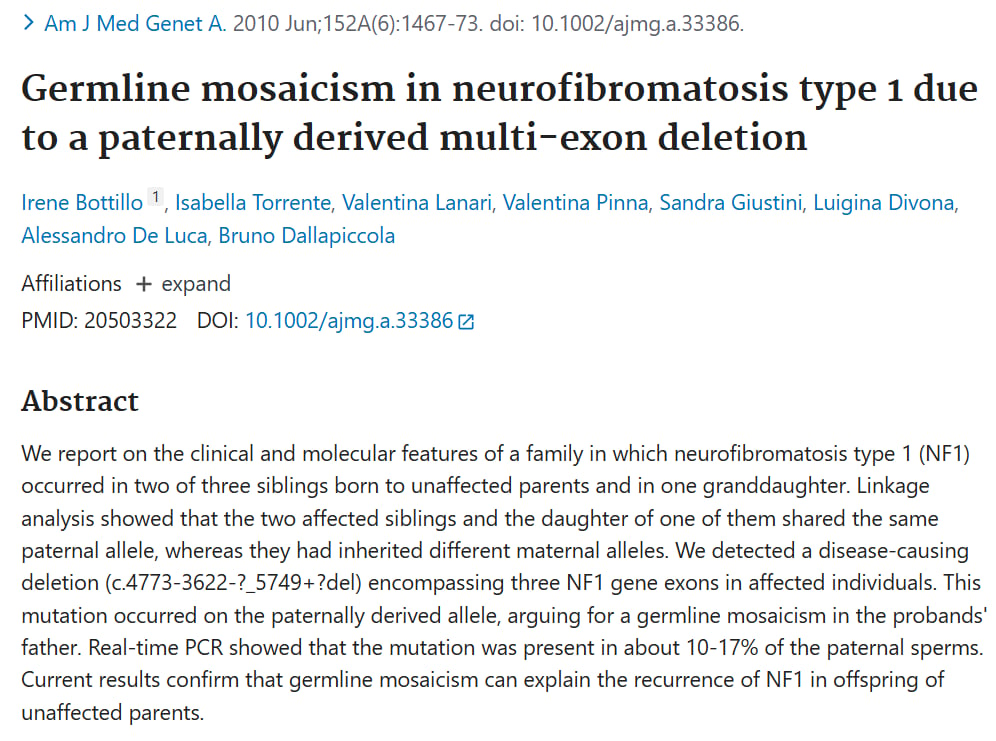
图:精液检验证实父源生殖腺嵌合引起的家系发病分析
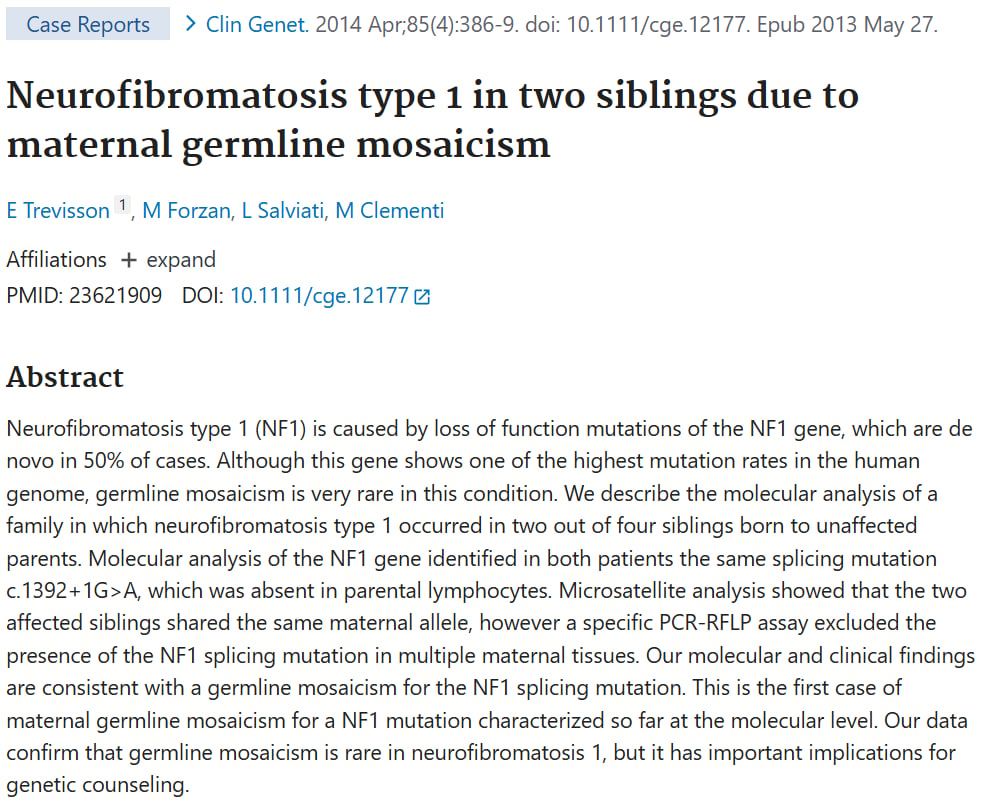
图:母源生殖腺嵌合致多名子女发病的分子机制验证
产前与优生建议
对于计划生育的NF1及嵌合突变家庭,必须进行规范的生殖遗传咨询。可借助第三代试管婴儿技术(PGT-M,胚胎植入前遗传学检测)筛除突变胚胎;孕期可通过绒毛穿刺或羊水穿刺进行产前基因确诊,实现阻断致病变异在家族中的代际传递。
图:产前诊断与植入前胚胎遗传筛查临床路径
全生命周期防线:NF1患者的定期健康随访管理
NF1属于多系统受累疾病,随着年龄增长,病变累及范围与恶变风险可能持续演变。依据最新《神经纤维瘤病诊疗指南(2025年版)》,患者应建立规范的专科随诊档案:
- 皮肤专科体检:每年进行1次专业查体,记录咖啡牛奶斑、皮下结节的变化,及早发现进行性增大的丛状病灶;
- 眼科定期检查:8岁及以下儿童每年筛查视力及眼底,排查视路胶质瘤和虹膜Lisch结节;8岁至18岁青少年可隔年筛查;
- 脊柱与骨骼筛查:每年进行骨骼系统体检和全脊柱MRI检查,预防脊柱侧弯及假关节畸形;
- 心血管与血压监测:每次复诊需测量四肢对称血压及脉搏,排查肾动脉狭窄引起的原发性高血压;
- 女性乳腺筛查:从30岁起,女性患者每年行乳腺钼靶筛查,并在30~50岁期间配合乳腺MRI增强检查;
- 恶变警惕信号(MPNST预警):若原有神经纤维瘤在短期内体积急剧增大、触痛明显加剧、质地变硬,必须立即就医排查恶性周围神经鞘膜瘤。
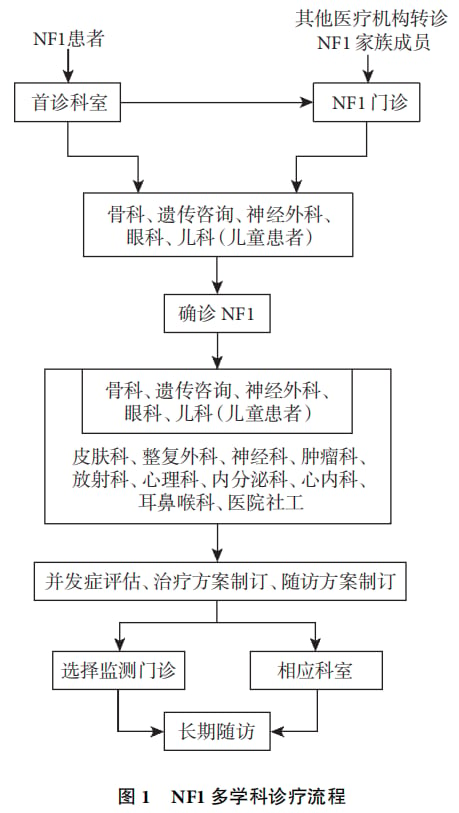
图:指南推荐的NF1全生命周期随访项目规划
科学抗癌与罕见病用药支持
从疑难复杂的嵌合突变高深度NGS识别,到司美替尼等MEK抑制剂的精准应用,现代医学已经彻底打破了NF1无药可治的被动局面。然而在实际诊疗中,前沿靶向药的海外获批版本获取、医保适应症衔接、低丰度嵌合报告解读及生殖阻断方案的制定,仍让许多患者家庭面临信息和流程壁垒。
面对罕见突变与靶向治疗诉求,MedFind始终与患者并肩同行。平台不仅提供国际最新临床指南与靶向治疗方案的AI辅助解读,还深度整合全球合规医药供应链,提供包括司美替尼、米达美替尼在内的前沿创新药物跨境正品直邮咨询、全球处方对接以及海外专家远程会诊服务,打破地域界限,为患者家庭点亮生命的确定性希望。
【参考文献】
1. 中华人民共和国国家卫生健康委员会. 神经纤维瘤病诊疗指南(2025年版)[J/OL]. 中国修复重建外科杂志, 2026, 40(1): 1-8.
2. Gutmann DH, Ferner RE, Listernick RH, et al. Neurofibromatosis type 1[J]. Nat Rev Dis Primers, 2017, 3: 17004.
3. Safonov A, Nomakuchi TT, Chao E, et al. A genotype-first approach identifies high incidence of NF1 pathogenic variants with distinct disease associations[J]. Nat Commun, 2025, 16(1): 3050.
4. Legius E, Messiaen L, Wolkenstein P, et al. Revised diagnostic criteria for neurofibromatosis type 1 and Legius syndrome: an international consensus recommendation[J]. Genet Med, 2021, 23(8): 1506-1513.
5. Ho WY, Farrelly E, Stevenson DA. Evaluation of the impact of the 2021 revised Neurofibromatosis type 1 diagnostic criteria on time to diagnosis[J]. Am J Med Genet A, 2022, 188(9): 2709-2716.
6. 中国罕见病联盟Ⅰ型神经纤维瘤病多学科诊疗协作组. Ⅰ型神经纤维瘤病多学科诊治指南(2023版)[J]. 罕见病研究, 2023, 2(2): 210-230.
7. 王智超, 李青峰. Ⅰ型神经纤维瘤病临床诊疗专家共识(2021版)[J]. 中国修复重建外科杂志, 2021, 35(11): 1384-1395.
8. Goetsch Weisman A, Weiss McQuaid S, Radtke HB, et al. Neurofibromatosis- and schwannomatosis-associated tumors: Approaches to genetic testing and counseling considerations[J]. Am J Med Genet A, 2023, 191(10): 2460-2477.
9. Hartung TI, Kluwe L, Farschtschi SC. Analysing tumours for genetic diagnosis in mosaic neurofibromatosis type 1[J]. J Med Genet, 2025, 62(6): 413-417.
10. Kim SH, Kwon SS, Park MR, et al. Detecting low-variant allele frequency mosaic pathogenic variants of NF1, TSC2, and AKT3 genes from blood in patients with neurodevelopmental disorders[J]. J Mol Diagn, 2023, 25(8): 574-583.
11. Sanefuji, Masafumi et al. “Clinical characteristics and management of plexiform neurofibromas in children with neurofibromatosis 1: A Japanese nationwide survey.” Brain & development vol. 47,1 (2025): 104300.
12. Pacot L, Pelletier V, Chansavang A, et al. Contribution of whole genome sequencing in the molecular diagnosis of mosaic partial deletion of the NF1 gene in neurofibromatosis type 1[J]. Hum Genet, 2023, 142(1): 123-129.
13. Casey D, Demko S, Sinha A, et al. FDA approval summary: selumetinib for plexiform neurofibroma[J]. Clin Cancer Res, 2021, 27(15): 4142-4146.
14. Gross AM, Dombi E, Wolters PL, et al. Long-term safety and efficacy of selumetinib in children with neurofibromatosis type 1 on a phase 1/2 trial for inoperable plexiform neurofibromas[J]. Neuro-oncology, 2023, 25(10): 1883-1894.
15. Chen AP, Coyne GO, Wolters PL, et al. Efficacy and safety of selumetinib in adults with neurofibromatosis type 1 and symptomatic, inoperable plexiform neurofibromas (KOMET): a multicentre, international, randomised, placebo-controlled, parallel, double-blind, phase 3 study[J]. Lancet, 2025, 405(10498): 2283-2294.
16. Gross AM, Dombi E, Widemann BC, et al. Selumetinib in adults with NF1 and inoperable plexiform neurofibromas: a phase 2 clinical trial[J]. Nat Med, 2025, 31(4): 1264-1272.
17. Lee YS, Yoo KH, Kim KH, et al. Selumetinib in children and adults with neurofibromatosis type 1 and plexiform neurofibromas: a phase 2 trial[J]. Nat Med, 2024, 30(7): 1980-1990.
18. Weiss BD, Wolters PL, Plotkin SR, et al. NF106: A neurofibromatosis clinical trials consortium phase II trial of the MEK inhibitor mirdametinib (PD-0325901) in adolescents and adults with NF1-related plexiform neurofibromas[J]. J Clin Oncol, 2021, 39(7): 797-806.
19. Tadini G, Legius E, Brems H. Multidisciplinary approach to neurofibromatosis type 1[M]. Switzerland: Springer, 2020: 45-69.